Ciencia y salud · 5 minutos de lectura
Un espray psicodélico y ocho semanas de seguimiento: ¿qué encontró el ensayo?
Un ensayo con 193 adultos observó cambios en la depresión resistente después de una sola administración. La duración de la sesión y la del seguimiento cuentan historias diferentes.
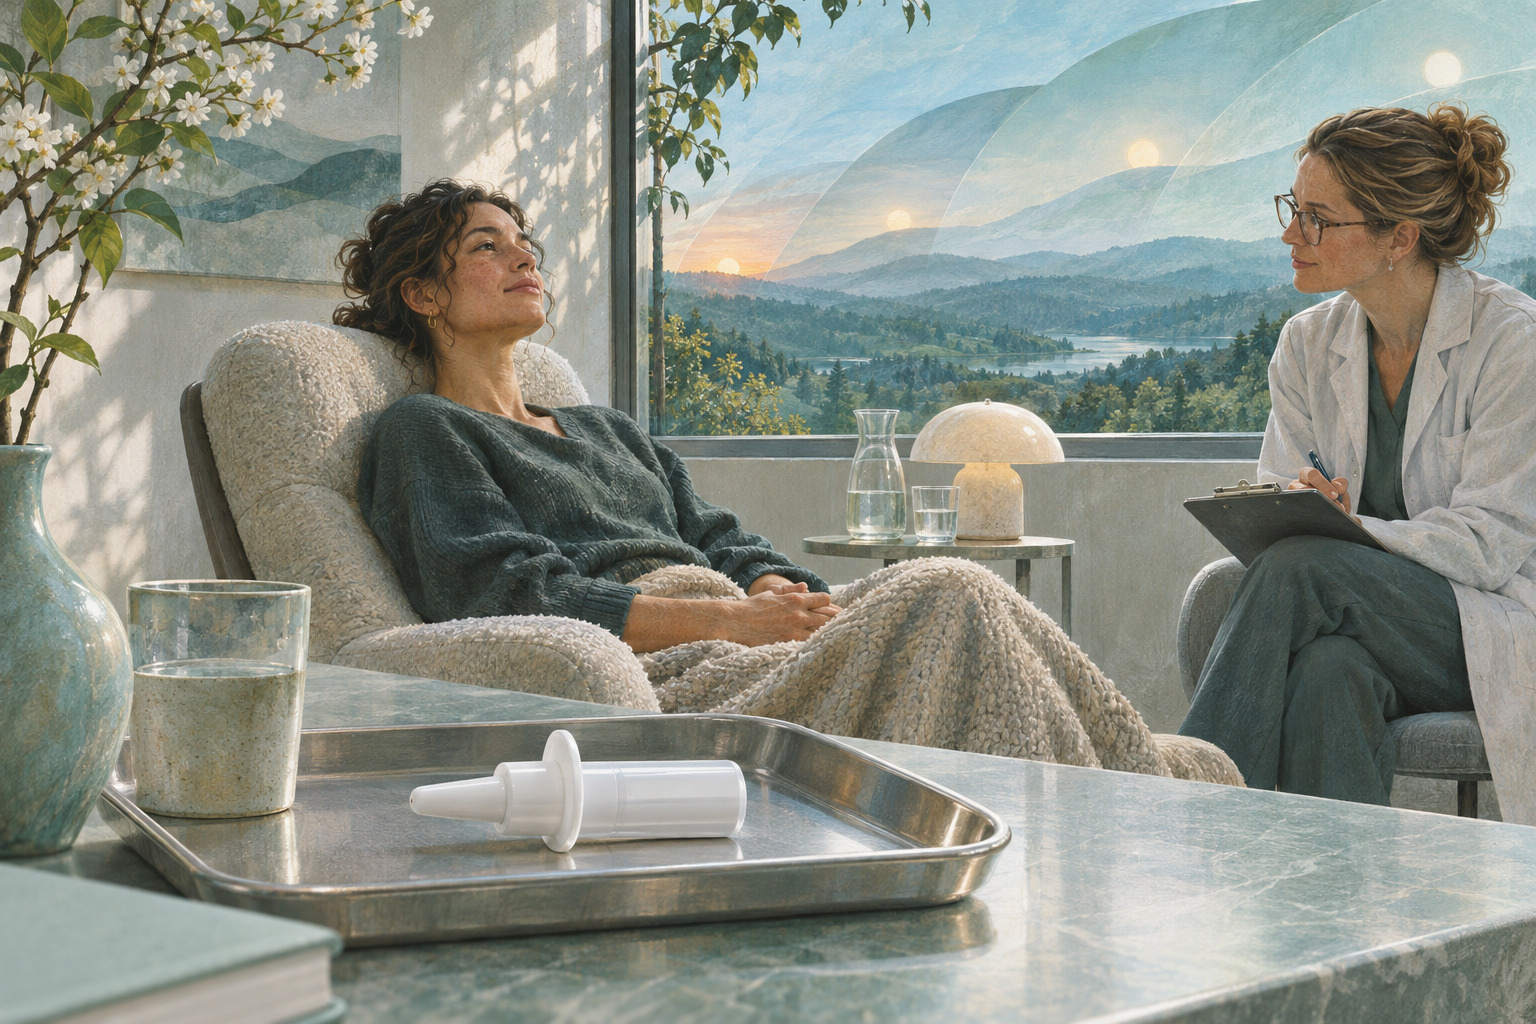
Una experiencia que dura poco y un cambio que se sigue midiendo semanas después: esa combinación explica el interés por un nuevo ensayo publicado en JAMA. La investigación evaluó un espray nasal de mebufotenina, también llamada 5-MeO-DMT, en adultos con depresión resistente al tratamiento. [1]
El resultado merece atención. También merece una lectura cuidadosa: una mejoría promedio dentro de un ensayo no nos dice que todas las personas mejorarán ni que el producto esté listo para incorporarse a la atención habitual.
La pregunta detrás del espray
En la investigación con psicodélicos, el tiempo importa de dos maneras: cuánto dura la experiencia aguda y cuánto dura un posible cambio clínico. Una sesión más corta podría reducir parte de la carga de atención, si su eficacia y seguridad se confirman. Este ensayo exploró precisamente esa posibilidad.
El producto estudiado, BPL-003, es una formulación sintética y estandarizada de mebufotenina. El ensayo incluyó a 193 adultos en los análisis principales: tenían depresión moderada o grave que no había respondido a entre dos y cinco tratamientos antidepresivos durante el episodio actual. [1]
Qué compararon y qué encontraron
Los participantes fueron asignados al azar a una de tres dosis. Dos grupos recibieron dosis activas; el tercero, una dosis muy baja de la misma sustancia. Todos tuvieron apoyo psicológico antes, durante y después de la administración. Quienes tomaban antidepresivos pasaron por una retirada supervisada para que el espray pudiera estudiarse como tratamiento aislado. [1]
La comparación principal se fijó para el día 29. En el grupo de 12 mg, la puntuación de síntomas descendió en promedio 11,1 puntos; en el comparador de 0,3 mg, descendió 5,5. La diferencia ajustada entre grupos fue de 5,3 puntos y resultó estadísticamente significativa. El grupo de 8 mg también mostró una diferencia frente al comparador. [1]
La escala usada fue la MADRS: sus puntuaciones van de 0 a 60 y un valor más alto indica mayor intensidad de los síntomas. Una bajada expresa una mejoría en esa medida; no equivale, por sí misma, a remisión o recuperación completa.
Ocho semanas: el dato y su frontera
La diferencia frente al comparador seguía presente al día 57, la última evaluación del periodo principal. Ese es el dato que alimentó los titulares sobre ocho semanas. Es interesante porque los cambios se observaron bastante después de la sesión. [1]
Pero el calendario también pone una frontera: este análisis no demuestra cuánto duraría la mejoría después de esas ocho semanas. Y los promedios agrupan historias distintas. Algunas personas mejoraron; otras no alcanzaron una respuesta clínica.
“Listo para salir” no significó salir a las dos horas
Muchos participantes cumplieron los criterios de preparación para el alta dentro de dos horas. Sin embargo, el protocolo exigía una estancia mínima de cuatro horas. Esa diferencia evita imaginar una aplicación rápida seguida de una salida inmediata: hubo observación clínica y acompañamiento. [1]
Los eventos adversos fueron frecuentes. La mayoría fue leve o moderada e incluyó náuseas, dolor de cabeza y molestias en la zona de aplicación. Una persona del grupo de 12 mg presentó dos ataques de pánico graves. La intensidad de una experiencia breve también puede requerir cuidado.
Las preguntas que siguen abiertas
Mantener el cegamiento fue difícil: muchas personas y profesionales adivinaron qué grupo había recibido cada participante. Las expectativas pueden influir en los resultados. Tampoco se midió por separado cuánto aportó el apoyo psicológico, y la selección de participantes limita a quiénes pueden generalizarse los hallazgos.
Beckley Psytech, la empresa que desarrolla el producto, financió el ensayo y participó en su diseño, análisis y decisión de publicar. Varios autores declararon vínculos con la compañía. Es información relevante para evaluar la evidencia y la necesidad de replicación. [1]
La fase 2b ofrece una señal que justifica continuar investigando. Estudios más amplios y prolongados deberán aclarar quiénes podrían beneficiarse, con qué riesgos y durante cuánto tiempo. Los resultados pertenecen a esa formulación farmacéutica y a ese contexto clínico: no establecen beneficios de preparados vegetales, secreciones ni productos de uso personal.